Les défaillances de la qualité de l’eau dans une usine pharmaceutique sont coûteuses d’une manière facile à sous-estimer : produits rejetés, lots examinés et le système d’eau lui-même inclus dans le cadre d’une inspection réglementaire. Le programme de conformité qui empêche cela n’est pas compliqué, mais il doit être complet : qualification, surveillance, calibration, maintenance et documentation doivent tous tenir ensemble.
Table of Contents
Comprendre le Cadre Réglementaire
Qui Régule l’Eau Pharmaceutique ?
L’eau pharmaceutique est soumise à plusieurs ensembles d’exigences à la fois :
- FDA : exigences GMP dans 21 CFR Parties 210–211 pour les produits sur le marché américain
- USP : les spécifications pharmacopées, principalement USP <1231> pour l’eau à des fins pharmaceutiques, <643> pour le carbone organique total et <645> pour la conductivité
- EMA / UE : GMP de l’UE, y compris l’Annexe 1 pour les produits stériles (version révisée applicable à partir du 25 août 2023) et l’Annexe 15 pour la qualification et la validation
- OMS : directives utilisées pour la préqualification et pour les marchés qui l’adoptent
Les déficiences du système d’eau réapparaissent dans les observations et lettres d’avertissement du formulaire FDA 483, généralement sous forme de surveillance inadéquate, de dossiers de calibration manquants ou de l’absence d’enquête sur les excursions — pas en tant que pourcentage unique de toutes les observations. La lecture pratique est que les inspecteurs examinent de près les systèmes d’eau lors de la plupart des inspections, donc la documentation doit être inspectable à tout moment plutôt que d’être assemblée pour l’occasion.
Ce que les Réglementations Exigent
Les exigences GMP pour les systèmes d’eau concernent constamment quatre choses :
- Matériaux de construction appropriés
- Prétraitement et purification adéquats
- Capacité de surveillance continue
- Procédures écrites et dossiers complets
Construire Votre Fondation de Conformité
Qualification du Système d’Eau
La qualification suit la séquence standard, et chaque étape a un résultat spécifique :
Qualification de Conception (DQ) : preuve documentée que la conception répond aux spécifications des exigences utilisateur — spécification de qualité de l’eau, technologie de traitement, matériaux, instrumentation et points d’échantillonnage.
Qualification d’Installation (IQ) : le système est construit et installé comme prévu — certificats de matériaux, documentation de soudure et de pente, certificats de calibration des instruments, vérification P&ID par rapport à l’installation telle que construite.
Qualification Opérationnelle (OQ) : le système fonctionne comme prévu sur sa plage de fonctionnement — tests d’alarme et d’interverrouillage, vérification des fonctions de surveillance, défi des points de consigne de contrôle.
Qualification de Performance (PQ) : production démontrée d’eau conforme de manière cohérente. Les systèmes PW et WFI sont traditionnellement qualifiés sur trois phases consécutives, chacune de plusieurs semaines, avec des échantillons quotidiens couvrant chaque point d’utilisation au cours de la phase.
Points de Contrôle Critiques
Traitement de l’Eau d’Alimentation
Un train de purification typique pour l’eau pharmaceutique :
- Filtration multimédia pour les solides en suspension
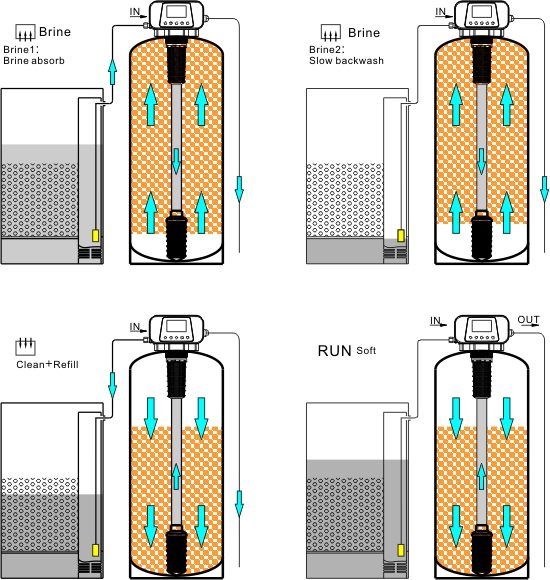
- Adoucissement pour la réduction de la dureté
- Charbon actif pour l’élimination du chlore et des organiques (protégeant également les membranes RO en aval)
- Osmose inverse pour la majeure partie de la charge ionique
- Électrodéionisation comme polissage ionique final
- UV à 254 nm pour le contrôle microbien et la réduction du TOC
Le prétraitement est l’endroit où la plupart des problèmes de système d’eau prennent naissance. La percée de chlore vers le RO, la glissade de dureté de l’adoucisseur et l’épuisement du lit de charbon se manifestent tous comme des excursions en aval, donc ces étapes méritent leur propre surveillance plutôt que seulement des contrôles de laboratoire périodiques.
Contrôle du Système de Distribution
| Paramètre | Spécification typique | But |
|---|---|---|
| Vitesse | ≥1 m/s dans les boucles de recirculation (1,5 m/s est une spécification d’ingénierie courante) | Empêche le dépôt de particules et le soutien au biofilm |
| Température | Les boucles WFI sont généralement maintenues à 80 °C ou plus ; la désinfection à chaud de PW est généralement à 80 °C+ | Inhibe la croissance microbienne |
| Pression | Positive à tous les points | Empêche l’entrée |
| Désinfection | Fréquence définie et cycle validé | Maintient le contrôle microbien |
Les capteurs multi-paramètres de Shanghai ChiMay soutiennent la surveillance de la distribution avec un placement au niveau du réservoir de stockage, du retour de boucle et des points d’utilisation critiques — les trois emplacements qui montrent si la boucle se comporte correctement.
Sélection et Calibration des Capteurs
Choisir un Équipement de Surveillance Conforme
Pour le service pharmaceutique, les caractéristiques essentielles sont :
- Conception sanitaire : acier inoxydable 316L, finition de surface Ra ≤ 0,8 μm, connexions sans crevasses
- Précision : adéquate par rapport à la limite de spécification, avec une marge pour l’incertitude de mesure
- Stabilité : performance qui se maintient sur l’intervalle de déploiement sans fausses alarmes dues à un dérive
- Calibration : normes traçables NIST et procédures documentées
- Documentation : support IQ/OQ/PQ et certificats de matériaux
La marge de spécification est importante. Un capteur de conductivité choisi pour correspondre exactement à la limite de 1,3 µS/cm de l’USP <645> ne laisse aucune marge pour l’incertitude de mesure ; le capteur doit être bien meilleur que la limite qu’il vérifie.
Conception du Programme de Calibration
La fréquence de calibration doit suivre les données de stabilité du capteur plutôt qu’une règle fixe : vérification fréquente au départ, puis ajustement basé sur la dérive observée. Un défaut de travail est la vérification hebdomadaire au début de l’opération, passant à une vérification mensuelle et une calibration complète trimestrielle une fois la stabilité démontrée.
Les dossiers de calibration doivent identifier l’instrument, la norme utilisée, les valeurs mesurées, la personne effectuant le travail et la date. Les dossiers électroniques facilitent considérablement le maintien de la complétude.
Stratégies de Contrôle Microbien
Comprendre les Risques Microbiens
La contamination microbienne dans un système d’eau pharmaceutique entraîne une contamination des produits, des excursions d’endotoxines provenant d’organismes gram-négatifs, le rejet de lots, et dans les cas graves, un rappel et une action réglementaire. Les systèmes d’eau sont l’un des rares endroits dans une installation où la contamination peut atteindre chaque produit fabriqué.
Prévenir la Prolifération Microbienne
Prévention basée sur la conception :
- Surfaces internes lisses (Ra ≤ 0,8 μm)
- Recirculation continue à une vitesse adéquate
- Élimination des jambes mortes et des branches à faible débit
- Capacité de désinfection thermique validée
Assurance basée sur la surveillance :
- Échantillonnage de routine aux points d’utilisation selon un calendrier défini
- Méthodes microbiennes rapides, lorsque validées, pour raccourcir la boucle de retour d’information
- Analyse des tendances sur les résultats microbiens et d’endotoxines afin que tout mouvement défavorable soit détecté avant qu’une excursion ne se produise
Maintenir la Conformité Continue
Opérations Routinières
Quotidien : examiner les données de surveillance par rapport aux limites ; confirmer l’opération de désinfection ; vérifier les pressions différentielle des filtres ; documenter les paramètres.
Hebdomadaire : inspection du système, échantillonnage aux points critiques, examen des résultats de vérification de calibration.
Mensuel : calibration complète, tendance de performance, audit de conformité SOP.
Contrôle des Changements
Tout changement apporté à un système d’eau validé passe par un contrôle formel des changements : décrire le changement, évaluer son impact sur l’état validé, obtenir l’autorisation de QA, mettre en œuvre, puis démontrer que le système reste adapté. La dernière étape — prouver que le système est toujours sous contrôle après le changement — est celle qui est le plus souvent négligée.
Conclusion
La conformité de l’eau pharmaceutique repose sur quatre éléments fonctionnant simultanément : un système qualifié, un équipement de surveillance qui est manifestement adapté aux limites de spécification, un programme de calibration basé sur le comportement réel des capteurs, et des dossiers qui peuvent être reconstruits des années plus tard. Aucun de ces éléments n’est difficile en soi. Faire en sorte que les quatre tiennent simultanément, année après année, est le véritable travail — et c’est ce qui empêche le système d’eau de figurer dans les constatations d’inspection.
La gamme de surveillance de la qualité de l’eau de Shanghai ChiMay, avec ses packages de documentation, est conçue pour soutenir chacun de ces quatre éléments.